FIG. 59Cómo funciona
Replicación del ADN paso a paso: fragmentos de Okazaki en 3D
Una ADN polimerasa solo puede añadir a un extremo de una hebra, de modo que en cada horquilla de replicación una hebra nueva crece de una pieza y la otra en fragmentos cortos.
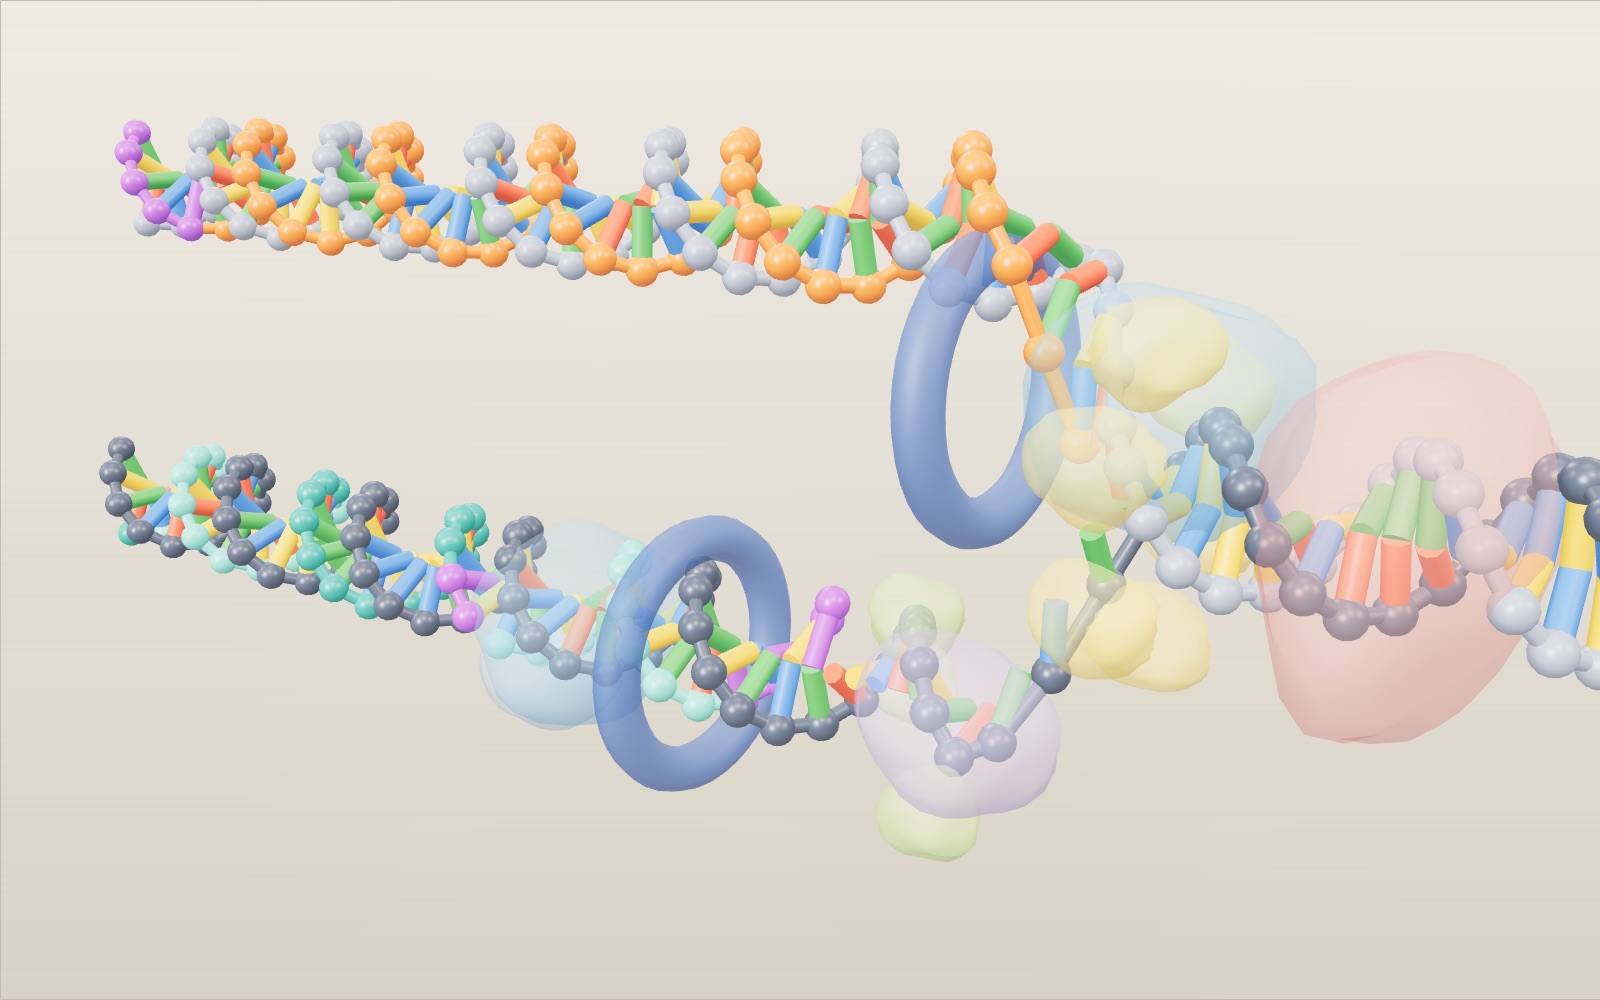
Este dispositivo no puede mostrar el modelo 3D. Abajo puedes leer los pasos de la guía como texto.
1 / 11 84 pares de bases de ADN, a escalaEste tramo mide unos 29 nm. Las barras inferiores dan la escala: una vuelta equivale a 10,5 pares de bases (3,57 nm) en disolución, mientras los manuales redondean a 10 pares y 3,4 nm. La secuencia se ha inventado para el modelo.
Arrastra para girar. Usa la rueda o pellizca para ampliar.
¿Cómo copia una célula su ADN antes de dividirse?
La replicación del ADN funciona mediante varios pasos en una horquilla móvil con forma de Y. La helicasa abre la doble hélice y la primasa coloca un cebador corto de ARN. La ADN polimerasa solo puede añadir nucleótidos a un extremo 3′, de modo que la hebra conductora crece de una pieza mientras la hebra retardada se fabrica hacia atrás en fragmentos de Okazaki, y después la ADN polimerasa I y la ligasa sustituyen los cebadores por ADN y sellan las discontinuidades. Una horquilla humana copia de 50 a 100 nucleótidos por segundo, y una célula humana copia sus 6400 millones de pares de bases en una fase S de unas 8 a 10 horas.
Un corte en la mano cicatriza porque las células cutáneas se dividen, y cada célula nueva necesita su propio juego completo de ADN. En una célula humana eso significa copiar unos 6000 millones de pares de bases antes de partirse en dos. La copia la realiza un grupo de proteínas que trabaja en una unión móvil con forma de Y, la horquilla de replicación. Deben desenrollar la hélice, iniciar cada hebra nueva, construirla base a base, detectar sus propios errores y unir los fragmentos que dejan atrás.
Esta exposición construye una horquilla a escala molecular. Un tramo de 84 pares de bases cruza el escenario. Una helicasa lo abre, la primasa coloca pequeños cebadores de ARN, dos ADN polimerasas construyen las hebras nuevas, la ADN polimerasa I y la ADN ligasa terminan la hebra retardada y, al final, dos dobles hélices se separan. La vista inicial comienza junto a la helicasa mientras abre la hélice. Arrastra el anillo amarillo de helicasa para tirar tú de la horquilla, pulsa Emparejar la siguiente base para insertar bases como la polimerasa y toca cualquier enzima para leer su función. Usa el deslizador para recorrer el proceso, el control Velocidad para cambiar el ritmo y, con él, la longitud de los fragmentos de Okazaki, y el interruptor Corrección de pruebas para ver qué ocurre cuando la polimerasa deja de revisar su trabajo. Los datos proceden del manual Biology de OpenStax, Nature Education, el National Human Genome Research Institute estadounidense y el artículo original de Meselson y Stahl de 1958. Las fuentes figuran al final.
La doble hélice a la escala del modelo
El ADN consta de dos hebras enrolladas entre sí. Cada hebra es una cadena de azúcares y fosfatos, y cada azúcar lleva una de cuatro bases: A, C, G o T. La A de una hebra se empareja con la T de la otra, y C con G. Esta regla permite copiar: una vez separadas las hebras, cada una contiene toda la información necesaria para reconstruir su pareja. En el modelo las bases tienen colores: A verde, T roja, G amarilla y C azul. El ARN utiliza U en lugar de T, y U es morada.
Los pares de bases vecinos están separados 0,34 nm y la hélice mide 2 nm de ancho. Los manuales suelen indicar una vuelta cada 10 pares de bases, o 3,4 nm. Esa cifra procede de imágenes de rayos X de fibras de ADN. Medido en disolución, como está en la célula, el ADN gira algo menos apretado: James Wang encontró 10,4 pares de bases por vuelta en 1979, y 10,5 es el valor más utilizado. El modelo usa 10,5, por lo que una vuelta mide 10,5 × 0,34 = 3,57 nm. Las dos barras bajo el modelo muestran ambos valores: una vuelta del modelo y los 3,4 nm del manual para compararlos. El modelo completo mide 84 × 0,34 = 28,6 nm de largo.
Las dos hebras discurren en sentidos opuestos. Los químicos numeran los átomos de carbono de cada azúcar, y los extremos de una hebra se llaman 5′ y 3′ por ellos. Una hebra que discurre de 5′ a 3′ de izquierda a derecha se empareja con otra que discurre de 5′ a 3′ de derecha a izquierda. Este detalle, las hebras antiparalelas, determina gran parte de lo que ocurre en la horquilla.
Qué abre la hélice y la mantiene abierta
La enzima que realiza la apertura del ADN es la helicasa. Rompe los enlaces de hidrógeno entre las bases emparejadas y utiliza energía del ATP para hacerlo. Donde actúa, la doble hélice se separa en dos hebras simples, y la forma resultante es la horquilla de replicación. En el modelo la helicasa es un anillo amarillo situado donde se separan las hebras, y se desplaza conforme avanza la horquilla.
Separar dos hebras enrolladas tiene un efecto secundario. El ADN situado delante de la horquilla se enrolla más, como una cuerda retorcida que se enreda cuando separas sus cabos por un extremo. OpenStax describe cómo la topoisomerasa evita este sobreenrollamiento mediante cortes temporales en la hélice delante de la horquilla que después vuelve a sellar. En el modelo es la masa rosa del ADN todavía cerrado, unas vueltas por delante de la helicasa.
Las hebras simples abiertas volverían a emparejarse si se dejaran solas. Las proteínas de unión al ADN monocatenario las recubren y las mantienen separadas entre sí hasta que llega una polimerasa. En el modelo son las pequeñas masas verdes. Observa dónde se acumulan: casi todas están en el molde inferior, porque esa hebra espera más tiempo antes de copiarse. La razón aparece en la siguiente parte de la explicación.
Por qué una polimerasa necesita un cebador
La ADN polimerasa añade nucleótidos de uno en uno, cada cual emparejado con la base opuesta del molde. La energía para cada nuevo enlace procede del propio nucleótido entrante, que llega como trifosfato. Pero la enzima tiene dos limitaciones estrictas. Solo puede añadir al extremo 3′ de una hebra, y necesita que una hebra esté presente de antemano. No puede empezar de la nada.
La primasa resuelve el problema del inicio. Es una ARN polimerasa, y las ARN polimerasas pueden iniciar una cadena nueva sin pareja. La primasa escribe un segmento corto de ARN, de unos 5 a 10 nucleótidos según OpenStax, complementario al molde. Ese cebador proporciona a la ADN polimerasa un extremo 3′ libre que alargar. En el modelo los cebadores tienen 5 nucleótidos y se representan como cuentas moradas. Un cebador en el extremo izquierdo inicia la nueva hebra superior. La nueva hebra inferior necesita un cebador nuevo una y otra vez.
Un único sentido y sus consecuencias para las dos hebras
Como la polimerasa solo añade a un extremo 3′, cada hebra nueva crece en sentido de 5′ a 3′. Mira ahora los dos moldes. En el molde superior, el sentido de 5′ a 3′ de la hebra nueva apunta hacia la horquilla. La polimerasa puede seguir a la helicasa y continuar añadiendo a la misma hebra conforme queda expuesto más molde. Esta hebra continua es la hebra conductora, naranja en el modelo, y se construye a partir de un único cebador.
En el molde inferior la hebra nueva debe avanzar al contrario, alejándose de la horquilla. Conforme esta se abre, aparece molde nuevo detrás de la polimerasa y no delante. La única forma de copiarlo es iniciar un fragmento nuevo cerca de la horquilla y construir hacia atrás hasta encontrarse con el fragmento anterior. Cada pieza es un fragmento de Okazaki, y la hebra construida con ellos es la hebra retardada, verde azulada en el modelo, con fragmentos alternos de dos tonos.
Desactiva Colores de pares de bases en la pestaña Controles para verlo claramente. Las hebras antiguas se vuelven grises y los dos tipos de hebra nueva conservan sus colores propios. La hebra conductora es una línea naranja larga. La hebra retardada es una fila de piezas cortas verde azuladas con cebadores morados en sus extremos derechos.
Fragmentos de Okazaki en la hebra retardada
La hebra retardada repite un ciclo. La primasa coloca un cebador cerca de la horquilla. La polimerasa de la hebra retardada, sujeta al ADN mediante una abrazadera deslizante anular, alarga ese cebador alejándose de la horquilla hasta alcanzar el fragmento anterior. Después se suelta y pasa al siguiente cebador. En el modelo puedes observar cómo la segunda polimerasa y su abrazadera azul oscura saltan hacia la horquilla tras terminar cada fragmento.
Los fragmentos de ADN reales son mucho más largos que los 14 nucleótidos del modelo. Una revisión de Balakrishnan y Bambara indica unos 1200 nucleótidos para los fragmentos de Okazaki bacterianos y solo unos 200 en células eucariotas, donde la longitud sigue la separación entre nucleosomas. El modelo los acorta para que quepan varios simultáneamente en pantalla. La fila Okazaki del indicador cuenta dos números: cuántos fragmentos se han iniciado y cuántos se han unido al vecino.
Sustituir los cebadores por ADN y sellar las discontinuidades
Un fragmento terminado aún contiene ARN en un extremo, y una hebra nueva de ADN no debe contener ARN. En bacterias, la ADN polimerasa I elimina cada cebador mediante su actividad exonucleasa y rellena el hueco con ADN, usando como inicio el ADN del fragmento situado detrás. En células eucariotas el trabajo se realiza de otra manera: la polimerasa δ desplaza el cebador formando una solapa, y la endonucleasa de solapas 1 (FEN1) la corta. La RNasa H también puede contribuir a eliminar cebadores, pero RNasa H y FEN1 son enzimas distintas. El modelo muestra la versión bacteriana, una enzima azul pálida que transforma las cuentas moradas en verde azuladas.
Después de la sustitución, las dos piezas de ADN quedan extremo con extremo, pero todavía sin unir. Falta un enlace fosfodiéster, una discontinuidad llamada mella. La ADN ligasa forma ese enlace entre el extremo 3′ de una pieza y el extremo 5′ de la siguiente. En el modelo la ligasa naranja permanece un momento sobre la mella, destella un anillo y aparece el enlace del esqueleto. Entonces aumenta el contador de fragmentos unidos.
Cómo retira la polimerasa una base incorrecta
Las polimerasas a veces insertan una base incorrecta. Nature Education da una frecuencia aproximada de 1 por cada 100 000 nucleótidos. Una base incorrecta encaja mal en la hélice, y su extremo 3′ queda mal situado para la siguiente incorporación. La polimerasa lo detecta, retrocede, corta el nucleótido incorrecto mediante su actividad exonucleasa de 3′ a 5′ e inserta el correcto. Esto es la corrección de pruebas, que OpenStax describe como la lectura de cada base recién añadida antes de incorporar la siguiente.
El modelo tiene dos errores introducidos en la hebra conductora, una T frente a una G y una G frente a una T. Ambos son emparejamientos de balanceo (wobble), el tipo de apareamiento incorrecto descrito por Nature Education. Con Corrección de pruebas activada, la polimerasa se detiene en cada uno: la base incorrecta se vuelve magenta, sale hacia fuera, desaparece y es sustituida. Mientras se detiene, la helicasa también espera, por lo que la horquilla se retrasa. Desactiva Corrección de pruebas y reproduce el mismo tramo. La horquilla llega antes a cada punto y los contadores de Okazaki se adelantan, pero las dos bases incorrectas permanecen en la hebra nueva, rodeadas de magenta, y el indicador señala cuántas quedaron sin eliminar.
Comprobar los números
El ritmo predeterminado del modelo es de 5 pares de bases por segundo. Una horquilla de replicación humana avanza de 50 a 100 nucleótidos por segundo según OpenStax, y Nature Education indica unos 40. Por tanto, el modelo funciona unas 10 a 20 veces más despacio que una horquilla humana real. Una horquilla bacteriana es mucho más rápida: E. coli copia su cromosoma de 4,6 millones de pares de bases en unos 42 minutos con dos horquillas, equivalente a unos 1000 nucleótidos por segundo en cada horquilla.
¿Puede una sola horquilla humana copiar un genoma entero? A 50 nucleótidos por segundo, 6000 millones de pares de bases requerirían 6 000 000 000 ÷ 50 = 120 millones de segundos, casi cuatro años. Las células lo evitan iniciando muchas horquillas simultáneamente; OpenStax indica que los humanos pueden tener hasta 100 000 orígenes de replicación. El National Human Genome Research Institute sitúa en varias horas el tiempo de copia de una célula humana.
Los errores se acumulan del mismo modo. Copiar 6000 millones de pares de bases supone colocar unos 12 000 millones de nucleótidos nuevos, uno frente a cada base molde. Con 1 error por cada 100 000, resultan unas 120 000 bases incorrectas por división antes de cualquier revisión. La corrección de pruebas repara aproximadamente el 99 por ciento y deja unas 1200. La reparación de apareamientos incorrectos posterior a la replicación reduce aún más la cifra. En el modelo, 2 errores introducidos entre 84 pares de bases superan enormemente la realidad; están ahí para que veas la corrección.
Qué omite el modelo
El modelo muestra una horquilla. La replicación real comienza en un origen y abre una burbuja con dos horquillas que se separan; las dos horquillas de E. coli recorren su cromosoma circular en sentidos opuestos hasta encontrarse, copiando aproximadamente media circunferencia cada una. Los fragmentos y cebadores del modelo están acortados, y solo se introducen dos errores, en posiciones fijas.
Las proteínas son masas blandas, no formas medidas, y son transparentes para permitir seguir el ADN. Su posición sigue los diagramas de los manuales: topoisomerasa delante de la horquilla, proteínas de unión al ADN monocatenario sobre el molde desnudo y un anillo de abrazadera alrededor de cada doble hélice nueva junto a su polimerasa. Las dos polimerasas se dibujan como masas separadas para facilitar seguir cada hebra nueva. El cebador de la hebra conductora del extremo izquierdo también se deja colocado, porque la horquilla que lo eliminaría está fuera del borde izquierdo.
Los nombres de las proteínas corresponden a bacterias (la ADN polimerasa III realiza la copia principal y la ADN polimerasa I sustituye cebadores). Las células eucariotas usan enzimas distintas para los mismos pasos: pol ε en la hebra conductora, pol δ en la retardada, PCNA como abrazadera y FEN1 con contribuciones de RNasa H en el procesamiento de cebadores. También deben retirar y reponer histonas al pasar la horquilla, algo que OpenStax sugiere como parte de la razón de la menor velocidad de las horquillas eucariotas.
Varios números del escenario son valores del modelo. La longitud del fragmento es Velocidad multiplicada por un intervalo de cebado de 2,8 segundos de pantalla, limitada entre 7 y 36 nucleótidos, de modo que 5 bp/s dan 14 nt. Emparejar una base manualmente desplaza la horquilla un par de bases y omite los dos errores programados, por lo que solo tus elecciones pueden ser incorrectas. Las calculadoras bajo el escenario suponen orígenes equidistantes que se activan simultáneamente y horquillas que nunca se detienen, y ajustan el recambio celular de un adulto de 70 kg proporcionalmente al peso corporal.
Cómo sabemos que cada hélice nueva conserva una hebra antigua
Cuando James Watson y Francis Crick publicaron la doble hélice en 1953, señalaron que la regla de emparejamiento sugería un mecanismo de copia. Había tres ideas sobre cómo podía funcionar. En la replicación semiconservativa cada hélice nueva conserva una hebra antigua y adquiere otra nueva. En la replicación conservativa la hélice antigua permanece entera y se construye otra completamente nueva al lado. En la replicación dispersiva el ADN antiguo y nuevo se mezclan en fragmentos a lo largo de ambas hebras.
Matthew Meselson y Franklin Stahl, del California Institute of Technology, las pusieron a prueba en 1958. Cultivaron E. coli durante muchas generaciones en un medio cuyo único nitrógeno era el isótopo pesado nitrógeno-15, trasladaron las células a nitrógeno-14 ordinario y tomaron muestras conforme se dividían. El ADN centrifugado en un gradiente de cloruro de cesio se sitúa donde su densidad coincide con la disolución, por lo que el ADN pesado y ligero forma bandas separadas. Antes del cambio había una banda pesada. Tras una generación había una sola banda intermedia entre pesado y ligero, lo que descartaba la replicación conservativa. Tras dos generaciones había dos bandas, una híbrida y otra ligera, lo que descartaba el modelo dispersivo. Cada hélice nueva había conservado una hebra antigua. Activa Meselson y Stahl en Controles para ver estos tres tubos en el indicador.
Reiji Okazaki y sus colaboradores descubrieron los fragmentos de la hebra retardada e informaron en 1968 de que el ADN recién formado aparece primero como piezas cortas que después se unen en hebras largas. Las propias enzimas se habían estudiado antes en tubos de ensayo. Arthur Kornberg y Severo Ochoa compartieron el Nobel de Fisiología o Medicina de 1959 «por su descubrimiento de los mecanismos de la síntesis biológica del ácido ribonucleico y del ácido desoxirribonucleico», según las palabras del comité Nobel.
¿Cuántas horquillas terminarían un genoma humano en horas?
La velocidad de una horquilla es una distancia a lo largo de un molde por unidad de tiempo, no la producción combinada de todas las polimerasas celulares. Suponiendo 1000 nt/s constantes, dos horquillas bacterianas recorren 2000 pares de bases del cromosoma parental por segundo. Un cromosoma de 4 600 000 bp necesita entonces 4 600 000 ÷ 2000 = 2300 segundos, unos 38 minutos. Los aproximadamente 42 minutos del manual son compatibles con estas cifras redondeadas; el cálculo no predice el tiempo entre divisiones bacterianas. En condiciones favorables de crecimiento, las bacterias pueden iniciar otra ronda de replicación antes de terminar la anterior.
Para un ejemplo humano, toma un genoma haploide redondeado de 3 200 000 000 bp y supone que 10 000 orígenes equidistantes se activan simultáneamente. Cada origen envía dos horquillas a 50 nt/s, dando 20 000 horquillas y una velocidad de cobertura total de 1 000 000 bp/s. Dividir la longitud del genoma por esa velocidad da 3200 segundos, unos 53 minutos. Hay una media de 320 000 bp entre orígenes, y cada horquilla recorre la mitad antes de encontrarse con su vecina. La misma respuesta resulta de 160 000 ÷ 50.
Este cálculo deliberadamente ideal es más corto que las varias horas necesarias en una célula humana real. Los orígenes no se activan simultáneamente; distintas regiones cromosómicas se replican en momentos distintos, y las horquillas encuentran cromatina y otros obstáculos. Si solo hubiera 2000 orígenes activos simultáneamente bajo los mismos supuestos, el cálculo daría 16 000 segundos, unas 4,4 horas. Estas cantidades de orígenes son ejemplos supuestos, no mediciones de un tejido particular. La comparación explica por qué contar solo los orígenes potenciales no determina la duración de la fase S.
La mayoría de las células del cuerpo humano tienen dos juegos de cromosomas. Con el mismo redondeo, eso significa duplicar 6 400 000 000 bp, no los 3 200 000 000 bp haploides. Duplicar tanto la cantidad de ADN como el número de orígenes activos mantiene igual el tiempo ideal de terminación. La cifra anterior de 6000 millones es una aproximación diploide menos precisa, no otra regla para contar pares de bases.
De un nucleótido incorrecto a una mutación duradera
Una incorporación incorrecta, un apareamiento incorrecto que escapa a la corrección de pruebas y una mutación conservada tras la reparación son recuentos distintos. La revisión de Fijalkowska y colaboradores proporciona un ejemplo bacteriano útil: errores iniciales de incorporación alrededor de 10⁻⁵, una fracción de escape cercana a 10⁻² tras la corrección de pruebas y a 10⁻³ tras la reparación de apareamientos incorrectos. Multiplicarlos da 10⁻¹⁰ errores por base copiada y ronda. Son contribuciones aproximadas, dependientes del apareamiento incorrecto y la secuencia, no constantes universales para toda polimerasa.
Como ejercicio aritmético, conserva el genoma diploide redondeado anterior de 6000 millones de bp. Copiar ambas hebras parentales incorpora unos 12 000 millones de nucleótidos nuevos. A 10⁻⁵ resultan 120 000 errores iniciales; a 10⁻⁷ tras la corrección de pruebas resultan 1200. Una tasa final de 10⁻⁹ dejaría 12 errores esperados entre los productos de replicación, mientras que 10⁻¹⁰ daría 1,2. Un valor esperado fraccionario describe una media de muchas divisiones; una célula no puede contener una fracción de base modificada. La corrección de pruebas por sí sola no proporciona toda la reducción de 10⁻⁵ a 10⁻⁹ o 10⁻¹⁰.
No conviertas esos totales ilustrativos en una afirmación de que cada división humana crea exactamente tantas mutaciones. Un apareamiento incorrecto aún contiene instrucciones contradictorias en sus dos hebras. La reparación puede eliminarlo, o una ronda posterior de copia puede establecer la secuencia alterada en una célula descendiente. Los productos también se separan entre células hijas. El daño del ADN, el tipo celular y la fidelidad de distintas enzimas afectan a los recuentos de mutaciones observados. La pareja fija de errores de la pantalla prueba la secuencia de corrección, no una distribución de tasas de mutación; reproducirla no muestrea otra célula.
¿Cuántos fragmentos deben terminarse?
La longitud del fragmento cambia la carga de trabajo sin cambiar la cantidad de ADN que debe copiarse. Usando los aproximadamente 1200 nt de longitud bacteriana de la revisión, la contribución de la hebra retardada en un cromosoma circular de 4 600 000 bp es del orden de 4 600 000 ÷ 1200, unos 3800 fragmentos. ¿Por qué no dividir dos veces la longitud cromosómica? En cada horquilla una de las dos hebras nuevas es retardada. Sumando ambas horquillas, la longitud fabricada discontinuamente equivale aproximadamente a un cromosoma, no a ambas hebras nuevas juntas.
Con un genoma diploide humano redondeado de 6 400 000 000 bp y fragmentos de 200 nt de media, la estimación correspondiente es 32 000 000 fragmentos. Los efectos de los extremos y las diferencias regionales impiden que estas divisiones sean recuentos exactos. Aun así, muestran por qué eliminar cebadores y ligar no pueden ser retoques finales infrecuentes. Una célula debe procesar millones de uniones durante una sola fase S. Los fragmentos cortos eucariotas se asocian a la organización de los nucleosomas, y no significan que las polimerasas humanas solo sinteticen 200 nucleótidos antes de perder toda actividad.
La exposición comprime cada fragmento a 14 nt y cada cebador a 5 nt. Así el cebador ocupa una fracción del fragmento mucho mayor que en los ejemplos biológicos. No calcules la cantidad de ARN cromosómico a partir de la proporción de cuentas moradas de la pantalla. Observa en cambio el orden de los acontecimientos: el cebador proporciona el inicio, el ADN sustituye al cebador y la ligasa cierra la mella restante del esqueleto. La ligasa no lee un molde ni rellena por sí sola un largo tramo de ADN ausente.
Los extremos cromosómicos y la PCR resuelven problemas distintos
El ciclo normal de la hebra retardada depende de que un fragmento vecino proporcione un extremo 3′ alargable al eliminar un cebador. En el extremo de un cromosoma lineal, esa disposición se acaba. Los telómeros son ADN repetido con proteínas protectoras asociadas en los extremos cromosómicos. En células con telomerasa activa, esta enzima utiliza su propio ARN como molde para alargar un extremo de ADN; otra maquinaria de replicación puede entonces copiar ADN complementario. La telomerasa no copia todo el genoma ni pega simplemente ambos extremos cromosómicos. La horquilla de esta exposición es un tramo interno, por lo que su separación final no simula el acortamiento telomérico.
La pérdida de telómeros tampoco es un reloj exacto que indique la edad de una persona contando divisiones. NHGRI describe el acortamiento y la reposición de repeticiones en ciertos tipos celulares que se dividen. Esos procesos varían entre células. Explicar el problema de replicación de los extremos no demuestra que aumentar la telomerasa sea un tratamiento antienvejecimiento seguro.
La PCR copia una región seleccionada de ADN fuera de una célula. Como explica NHGRI, el calentamiento separa las hebras molde y una polimerasa resistente al calor sintetiza ADN nuevo durante ciclos repetidos de temperatura. En una reacción PCR estándar, los cebadores de ADN suministrados eligen los límites de la diana; la primasa no sigue fabricando cebadores de ARN en una horquilla móvil. Calentar sustituye la función de apertura de hebras de la helicasa, pero no todas las funciones de la maquinaria de replicación celular.
Suponiendo duplicación ideal, 20 ciclos producen 2²⁰ = 1 048 576 copias a partir de un molde inicial de doble hebra. Es una multiplicación teórica, no un rendimiento de laboratorio garantizado: los reactivos se vuelven limitantes y la amplificación no es perfectamente eficiente. La PCR también amplifica la diana elegida, no duplica automáticamente todos los cromosomas celulares. El control Velocidad de la exposición no representa un ciclo térmico de PCR.
Tira de la horquilla y empareja tú las bases
El anillo de helicasa es el asa de toda la máquina. Arrástralo por la hélice y la horquilla se abre exactamente hasta donde tires: las hebras parentales se separan, las proteínas de unión se colocan sobre el molde desnudo y las polimerasas siguen. El control Velocidad sigue tu mano, de modo que un tirón rápido puede llevarlo a su máximo de 20 bp/s. Tira en sentido contrario y no ocurre nada. Una helicasa real se desplaza por una hebra en un solo sentido, usando energía del ATP, y el sentido opuesto lo cubre una segunda horquilla que sale del mismo origen.
Emparejar la siguiente base te convierte en la polimerasa de la hebra conductora. La horquilla se detiene, una cuenta blanca marca la siguiente posición libre de la hebra nueva y un anillo rojo señala la base molde opuesta. Cuatro botones ofrecen A, T, G y C. La elección correcta sigue la regla de emparejamiento, A con T y G con C, y la hebra crece un par de bases. Una elección incorrecta se conserva un momento y después, con Corrección de pruebas activada, la polimerasa retrocede una posición, la corta e inserta la base correcta, igual que la exonucleasa de 3′ a 5′. Con Corrección de pruebas desactivada, la base incorrecta permanece, rodeada por un anillo, y la copia contiene un apareamiento incorrecto.
Una polimerasa real no elige leyendo letras. El nucleótido entrante debe encajar en la forma de un par correcto en el centro activo, y un par incorrecto encaja mal y se incorpora mucho más lentamente. Aun así, aproximadamente 1 de cada 100 000 incorporaciones es incorrecta antes de la corrección de pruebas, por lo que 20 elecciones correctas seguidas no demuestran una copiadora fiable. El juego de emparejamiento también sustituye la reproducción automática: mientras eliges, el reloj se detiene y se omiten los errores programados de las posiciones 24 y 54.
Toca cualquier proteína del escenario, o su etiqueta, para leer qué hace. Las tarjetas repiten brevemente la lista de piezas, para que conozcas la topoisomerasa delante de la horquilla, la primasa sobre el molde retardado, las dos polimerasas con sus abrazaderas, la ADN polimerasa I y la ligasa sin abandonar el escenario.
Por qué una horquilla más rápida deja fragmentos más largos
La primasa no inicia cebadores en posiciones fijas del ADN. En E. coli llega desde la disolución, se encuentra con la helicasa, escribe un cebador y se marcha; Tougu y Marians mostraron en 1996 que ese encuentro ocurre aproximadamente cada 1 a 2 segundos y determina la longitud de los fragmentos. Mientras tanto, la horquilla avanza unos 1000 nucleótidos por segundo. Un fragmento cada 1 a 2 segundos a 1000 nucleótidos por segundo da fragmentos de 1000 a 2000 nucleótidos, lo que coincide con los aproximadamente 1200 medidos en bacterias.
El modelo conserva esa idea con un reloj más lento. Un cebador nuevo comienza cada 2,8 segundos de pantalla, por lo que la longitud del fragmento es Velocidad multiplicada por 2,8. A los 5 bp/s predeterminados resultan 14 nt y 6 fragmentos en los 84 pares de bases. A 13 bp/s o más los fragmentos miden 36 nt y solo caben 2; a 3 bp/s miden 8 nt y hay 12. Por debajo de 3 bp/s el modelo mantiene 7 nt como fragmento mínimo para que un cebador de 5 nt deje sitio para ADN. Cambia Velocidad durante la reproducción y toda la hebra retardada se redibuja como si la horquilla siempre hubiera seguido ese ritmo nuevo.
La otra regla sigue igual a cualquier velocidad: cada fragmento empieza con ARN y termina contra el anterior, y cada unión necesita ADN polimerasa I y una ligasa. Una horquilla lenta con muchos fragmentos cortos deja por tanto más cebadores que eliminar y más mellas que sellar. En eucariotas los fragmentos son más cortos, unos 200 nucleótidos, porque siguen la separación entre nucleosomas. Una célula humana termina decenas de millones de ellos en cada fase S.
¿Cuánto tarda una célula humana en copiar su ADN?
Una célula corporal humana contiene unos 6400 millones de pares de bases, dos juegos de 3200 millones. Una horquilla a 50 nucleótidos por segundo necesitaría 6 400 000 000 ÷ 50 = 128 millones de segundos, unos 4 años. Un origen que envía dos horquillas reduce eso a la mitad, unos 2 años. La calculadora bajo el escenario empieza ahí, con un origen, y permite aumentar hasta 100 000 los orígenes que se activan simultáneamente, el máximo que OpenStax indica para el genoma humano.
A 50 nucleótidos por segundo, 2223 orígenes (4446 horquillas) bastan para terminar en 8 horas, y a 100 nucleótidos por segundo la mitad, 1112. Con 10 000 orígenes el tiempo ideal baja a 107 minutos a 50 nt/s. El manual de biología celular de Cooper da unas 8 horas para la fase S de una célula humana que se divide cada 24 horas, y OpenStax unas 10. Las células reales usan más orígenes de los necesarios aritméticamente, porque se activan por turnos durante la fase S y las horquillas se detienen ante ADN dañado o muy empaquetado.
Las bacterias se bastan con un origen porque su cromosoma es corto y sus horquillas rápidas. Dos horquillas a 1000 nucleótidos por segundo copian los 4,6 millones de pares de bases de E. coli en 4 600 000 ÷ 2000 = 2300 segundos, unos 38 minutos, cerca de los 42 del manual. Los embriones tempranos de mosca de la fruta hacen lo contrario: un ciclo celular completo dura unos 8 minutos, por lo que el ADN debe copiarse desde orígenes muy próximos.
¿Cuánto ADN copia tu cuerpo en un día?
Sender y Milo estimaron en 2021 que un cuerpo adulto reemplaza unas 330 000 millones de células al día, cerca del 90 por ciento sanguíneas, de unos 30 billones de células humanas. Cada célula nueva lleva una copia completa del ADN, así que se hacen al menos otras tantas copias genómicas al día. Una copia son 6400 millones de pares de bases, y a 0,34 nm por par equivalen a unos 2,2 m de ADN.
Multiplicando para un adulto de 70 kg, 330 000 millones de copias de 2,2 m dan unos 718 millones de km de ADN diarios, 4,8 veces los 149,6 millones de km entre la Tierra y el Sol, o unos 8300 km cada segundo. La calculadora bajo el escenario ajusta el número de células al peso introducido: a 60 kg la copia diaria alcanza unos 616 millones de km. Son cifras aproximadas del modelo. El recambio varía entre personas y con la edad, los glóbulos rojos pierden el núcleo al madurar y algunas células nuevas proceden de células madre que copian su ADN en un lugar distinto de donde finalmente se utiliza la célula.
El total es un recordatorio de lo buena que debe ser la copia. Con una tasa final de error cercana a 1 entre mil millones, cada copia genómica aún incorpora unos pocos cambios, y la mayoría cae en ADN que no modifica una proteína. La reparación, la muerte celular y el sistema inmunitario eliminan muchas células que funcionan mal.
De Watson y Crick al reloj de la horquilla: breve historia
Watson y Crick terminaron su artículo de 1953 sobre la doble hélice señalando que el emparejamiento de bases sugería un mecanismo de copia. En 1956 el grupo de Arthur Kornberg fabricó ADN en un tubo de ensayo con una enzima de E. coli, la ADN polimerasa I, trabajo que compartió el Nobel de Fisiología o Medicina de 1959. En 1958 Meselson y Stahl mostraron con nitrógeno pesado que cada doble hélice nueva conserva una hebra antigua. En 1963 John Cairns fotografió un cromosoma entero de E. coli mientras se copiaba: un círculo único de unos 1 mm de largo, con horquillas móviles.
Después llegaron las piezas de la hebra retardada. En 1967 varios laboratorios encontraron la ADN ligasa, y Martin Gellert mostró que extractos de E. coli cierran en anillos los extremos del ADN lambda. En 1968 Reiji Okazaki, Tsuneko Okazaki y colaboradores marcaron ADN nuevo durante unos segundos y lo encontraron en fragmentos cortos que después se unían. En 1969 Paula De Lucia y John Cairns hallaron un mutante con muy poca polimerasa I que seguía copiando su ADN, lo que apuntaba a otra enzima principal, la polimerasa III.
Trabajos posteriores explicaron el resto de la máquina del escenario. Watson describió el problema de los extremos del ADN lineal en 1972, el grupo de Gellert encontró la ADN girasa en 1976 y Greider y Blackburn descubrieron la telomerasa en 1985. En 1992 el grupo de Kuriyan resolvió la estructura de la abrazadera deslizante, un anillo alrededor del ADN. Kary Mullis compartió el premio de química de 1993 por la PCR, el reloj de fragmentos de Okazaki de Tougu y Marians llegó en 1996, y en 2015 Lindahl, Modrich y Sancar compartieron el premio de química por la reparación del ADN. El catálogo bajo el escenario tiene una tarjeta para cada descubrimiento, con el artículo original.
Comprobaciones en el escenario
Primero pausa a mitad de la copia y desactiva Colores de pares de bases en Controles. Encuentra la hebra conductora naranja continua y localiza después un cebador morado en un fragmento verde azulado de la hebra retardada. Sigue las hebras nuevas de 5′ a 3′ con las etiquetas de dirección. Sus sentidos de crecimiento deben coincidir químicamente aunque una polimerasa avance hacia la horquilla y otra trabaje alejándose. «Retardada» no significa que esa hebra se sintetice de 3′ a 5′.
Después reproduce la misma región con Corrección de pruebas activada y desactivada, sin cambiar Velocidad. Compara la marca magenta de error con los indicadores Copiado y Okazaki cuando se detiene la polimerasa. Esto aísla el retraso programado de la corrección de pruebas. Cambiar Velocidad entre reproducciones también cambiaría el reloj de la animación y no sería una comparación justa. Una reproducción más rápida sin corrección de pruebas no demuestra que las células reales se beneficien de desactivar la reparación.
Por último activa Meselson y Stahl y compara los tubos de generaciones sucesivas. Tras una generación, la banda intermedia descarta el modelo conservativo, pero no descarta por sí sola la copia dispersiva. La segunda generación permite distinguirlos: bandas híbrida y ligera separadas, no una banda única que se desplaza progresivamente hacia ligera. El nitrógeno-15 es un isótopo estable usado como marcador de densidad, no un trazador radiactivo. Los tubos indican densidad del ADN, no color de las bases recién sintetizadas. La animación y el experimento de los tubos responden preguntas distintas: la animación ilustra las operaciones de la horquilla y el experimento prueba cómo se distribuye el material parental entre moléculas hijas.
Después tira de la helicasa rápida y lentamente, dejando llegar la horquilla al final cada vez, y cuenta los fragmentos retardados en el indicador Okazaki. Haz primero una predicción en Predecir los fragmentos. Por último empareja bases manualmente con Corrección de pruebas activada y desactivada y compara su indicador: las elecciones incorrectas se retiran en el primer caso y se cuentan como conservadas en el segundo.
Preguntas
¿Por qué no puede la ADN polimerasa construir ambas hebras continuamente?
Solo puede añadir nucleótidos a un extremo 3′, por lo que cada hebra nueva crece de 5′ a 3′. Los dos moldes discurren en sentidos opuestos, de modo que solo una hebra nueva puede crecer hacia la horquilla que se abre. La otra debe fabricarse en fragmentos que crecen alejándose de ella.
¿Qué diferencia hay entre la hebra conductora y la retardada?
La hebra conductora se fabrica de una pieza desde un solo cebador y sigue a la helicasa. La hebra retardada se fabrica en fragmentos cortos de Okazaki, cada cual con su cebador, que después une la ADN ligasa.
¿Por qué el cebador es de ARN?
La ADN polimerasa no puede iniciar una cadena nueva, pero la primasa, una ARN polimerasa, sí. El ARN corto proporciona un extremo 3′ que la ADN polimerasa puede alargar. Después se elimina el ARN y se sustituye por ADN.
¿Con qué frecuencia se equivoca la ADN polimerasa?
Nature Education da aproximadamente 1 nucleótido incorrecto entre 100 000 durante la síntesis. La corrección de pruebas corrige cerca del 99 por ciento, y la reparación de apareamientos incorrectos posterior a la replicación detecta más.
¿A qué velocidad se copia el ADN?
Unos 1000 nucleótidos por segundo en cada horquilla de E. coli, según OpenStax. En células humanas OpenStax indica de 50 a 100 nucleótidos por segundo y Nature Education unos 40. Muchas horquillas trabajan simultáneamente.
¿Qué significa semiconservativa?
Cada una de las dos dobles hélices nuevas contiene una hebra de la molécula original y otra recién fabricada. Meselson y Stahl lo mostraron en 1958 con nitrógeno pesado y ligero.
¿Qué ocurre en los extremos de un cromosoma?
En un cromosoma lineal el último cebador de la hebra retardada no puede sustituirse por ADN, por lo que los extremos se acortarían algo en cada división. La telomerasa, enzima con su propio molde de ARN, añade repeticiones de TTAGGG a los extremos en las células donde está activa.
¿Crece la hebra retardada en sentido químico opuesto?
No. Ambas hebras nuevas crecen de 5′ a 3′. La hebra discontinua crece alejándose de la horquilla en fragmentos separados; su sentido de síntesis no se ha invertido.
¿Explica la corrección de pruebas por sí sola la tasa final de error?
No. La selección de bases, la corrección de pruebas y la reparación de apareamientos incorrectos aportan reducciones separadas. El ejemplo bacteriano aproximado de 10⁻⁵ a 10⁻¹⁰ las incluye todas; no es un recuento universal de mutaciones para células humanas.
¿Es radiactivo el nitrógeno-15?
No. Es un isótopo estable del nitrógeno. Meselson y Stahl siguieron diferencias de densidad del ADN, no detectaron desintegración radiactiva.
¿Es la PCR lo mismo que la horquilla en pantalla?
Ambas usan molde y polimerasa, pero la PCR estándar utiliza calor para separar las hebras y cebadores de ADN suministrados para seleccionar una diana. El modelo muestra, en cambio, una horquilla celular impulsada por helicasa, con cebadores de ARN y procesamiento de la hebra retardada.
¿Por qué unos fragmentos de Okazaki son más largos que otros?
Su longitud depende de la frecuencia con que la primasa inicia un cebador nuevo comparada con la velocidad de la horquilla. En E. coli la primasa se encuentra con la helicasa aproximadamente cada 1 a 2 segundos mientras la horquilla avanza unos 1000 nucleótidos por segundo, dando fragmentos de 1000 a 2000 nucleótidos; los eucariotas miden unos 200. En el escenario una Velocidad mayor da menos fragmentos, más largos.
¿Cuánto ADN copia mi cuerpo cada día?
En un adulto se reemplazan unas 330 000 millones de células diarias, y cada célula nueva necesita una copia de unos 6400 millones de pares de bases, unos 2,2 m de ADN. Esto suma varios cientos de millones de kilómetros diarios, varias veces la distancia entre la Tierra y el Sol. La calculadora bajo el escenario lo calcula según tu peso como estimación aproximada.
Términos
- Horquilla de replicación: región con forma de Y donde se abre y copia la doble hélice.
- Helicasa: enzima que separa las dos hebras rompiendo los enlaces de hidrógeno entre pares de bases.
- Topoisomerasa: enzima que alivia el sobreenrollamiento delante de la horquilla cortando y volviendo a sellar el ADN.
- Proteína de unión al ADN monocatenario (SSB): proteína que recubre el ADN de hebra simple e impide que vuelva a formar una hélice.
- Primasa: ARN polimerasa que fabrica cebadores.
- Cebador: hebra corta de ARN que proporciona a la ADN polimerasa un extremo 3′ desde el que empezar.
- Hebra conductora: hebra nueva fabricada continuamente hacia la horquilla.
- Hebra retardada: hebra nueva fabricada en fragmentos alejándose de la horquilla.
- Fragmento de Okazaki: una de las piezas cortas de la hebra retardada.
- Abrazadera deslizante: proteína anular que sujeta la ADN polimerasa al ADN (PCNA en eucariotas).
- ADN ligasa: enzima que sella una mella formando un enlace fosfodiéster.
- Corrección de pruebas: eliminación de un nucleótido añadido incorrectamente mediante la exonucleasa de 3′ a 5′ de la polimerasa.
- Replicación semiconservativa: copia en la que cada hélice nueva conserva una hebra antigua.
Fuentes
OpenStax, Biology 2e, 14.2 DNA Structure and Sequencing (0,34 nm por par de bases, 2 nm de ancho, 3,4 nm y 10 pares de bases por vuelta). https://openstax.org/books/biology-2e/pages/14-2-dna-structure-and-sequencing (consultado el 16 de octubre de 2026)
OpenStax, Biology 2e, 14.3 Basics of DNA Replication (Meselson y Stahl, replicación semiconservativa). https://openstax.org/books/biology-2e/pages/14-3-basics-of-dna-replication (consultado el 16 de octubre de 2026)
OpenStax, Biology 2e, 14.4 DNA Replication in Prokaryotes (helicasa, SSB, topoisomerasa, cebadores de 5 a 10 nucleótidos, abrazadera deslizante, ADN pol I y ligasa, 4,6 millones de pares de bases de E. coli en unos 42 minutos, 1000 nucleótidos por segundo). https://openstax.org/books/biology-2e/pages/14-4-dna-replication-in-prokaryotes (consultado el 16 de octubre de 2026)
OpenStax, Biology 2e, 14.5 DNA Replication in Eukaryotes (6000 millones de pares de bases, hasta 100 000 orígenes, 50 a 100 nucleótidos por segundo, pol ε y pol δ, PCNA, RNasa H, telomerasa). https://openstax.org/books/biology-2e/pages/14-5-dna-replication-in-eukaryotes (consultado el 16 de octubre de 2026)
OpenStax, Biology 2e, 14.6 DNA Repair (corrección de pruebas por exonucleasa 3′, reparación de apareamientos incorrectos). https://openstax.org/books/biology-2e/pages/14-6-dna-repair (consultado el 16 de octubre de 2026)
Nature Education, Scitable: Major Molecular Events of DNA Replication (unos 40 nucleótidos por segundo en eucariotas, Okazaki y colaboradores, 1968). https://www.nature.com/scitable/topicpage/major-molecular-events-of-dna-replication-413/ (consultado el 16 de octubre de 2026)
Balakrishnan, L. y Bambara, R. A., Okazaki fragment metabolism, Cold Spring Harbor Perspectives in Biology 5, a010173 (2013) (fragmentos de Okazaki de unos 1200 nucleótidos en bacterias y unos 200 en eucariotas). https://pmc.ncbi.nlm.nih.gov/articles/PMC3552508/ (consultado el 16 de octubre de 2026)
Nature Education, Scitable: DNA Replication and Causes of Mutation (aproximadamente 1 error por 100 000 nucleótidos, la corrección de pruebas repara cerca del 99 por ciento, emparejamientos de balanceo (wobble)). https://www.nature.com/scitable/topicpage/dna-replication-and-causes-of-mutation-409/ (consultado el 16 de octubre de 2026)
Nature Education, Scitable: Semi-Conservative DNA Replication: Meselson and Stahl (los tres modelos y el experimento de 1958). https://www.nature.com/scitable/topicpage/semi-conservative-dna-replication-meselson-and-stahl-421/ (consultado el 16 de octubre de 2026)
Meselson, M. y Stahl, F. W., The replication of DNA in Escherichia coli, Proceedings of the National Academy of Sciences 44, 671 a 682 (1958). https://pmc.ncbi.nlm.nih.gov/articles/PMC528642/ (consultado el 16 de octubre de 2026)
Wang, J. C., Helical repeat of DNA in solution, Proceedings of the National Academy of Sciences 76, 200 a 203 (1979) (10,4 ± 0,1 pares de bases por vuelta). https://pmc.ncbi.nlm.nih.gov/articles/PMC382905/ (consultado el 16 de octubre de 2026)
National Human Genome Research Institute, Talking Glossary: DNA Replication (varias horas de copia para una célula humana). https://www.genome.gov/genetics-glossary/DNA-Replication (consultado el 16 de octubre de 2026)
NobelPrize.org, The Nobel Prize in Physiology or Medicine 1959 (Severo Ochoa y Arthur Kornberg). https://www.nobelprize.org/prizes/medicine/1959/summary/ (consultado el 16 de octubre de 2026)
Fijalkowska, I. J., Schaaper, R. M. y Jonczyk, P., DNA replication fidelity in Escherichia coli: a multi-DNA polymerase affair, FEMS Microbiology Reviews 36, 1105 a 1121 (2012) (contribuciones sucesivas de incorporación, corrección de pruebas y reparación de apareamientos incorrectos). https://pmc.ncbi.nlm.nih.gov/articles/PMC3391330/ (consultado el 22 de octubre de 2026)
National Human Genome Research Institute, Telomere (extremos cromosómicos protectores, acortamiento y telomerasa en ciertas células). https://www.genome.gov/genetics-glossary/Telomere (consultado el 22 de octubre de 2026)
National Human Genome Research Institute, Polymerase Chain Reaction Fact Sheet (separación térmica, polimerasa Taq y ciclos repetidos de copia). https://www.genome.gov/about-genomics/fact-sheets/Polymerase-Chain-Reaction-Fact-Sheet (consultado el 22 de octubre de 2026)
Tougu, K. y Marians, K. J., The interaction between helicase and primase sets the replication fork clock, Journal of Biological Chemistry 271, 21398 a 21405 (1996) (un fragmento de Okazaki cada 1 a 2 segundos en E. coli). https://doi.org/10.1074/jbc.271.35.21398 (consultado el 27 de octubre de 2026)
Sender, R. y Milo, R., The distribution of cellular turnover in the human body, Nature Medicine 27, 45 a 48 (2021) (unas 330 000 millones de células reemplazadas al día, cerca del 90 por ciento sanguíneas). https://doi.org/10.1038/s41591-020-01182-9 (consultado el 27 de octubre de 2026)
Sender, R., Fuchs, S. y Milo, R., Revised estimates for the number of human and bacteria cells in the body, PLoS Biology 14, e1002533 (2016) (unos 30 billones de células humanas en un varón de referencia de 70 kg). https://doi.org/10.1371/journal.pbio.1002533 (consultado el 27 de octubre de 2026)
Cooper, G. M., The Cell: A Molecular Approach, 2.ª edición, The Eukaryotic Cell Cycle (fase S de unas 8 horas en un ciclo celular humano de 24 horas). https://www.ncbi.nlm.nih.gov/books/NBK9876/ (consultado el 27 de octubre de 2026)
OpenStax, Biology 2e, 10.3 Control of the Cell Cycle (fase S de unas 10 horas en células humanas que se dividen rápidamente, ciclo celular embrionario de la mosca de la fruta de unos 8 minutos). https://openstax.org/books/biology-2e/pages/10-3-control-of-the-cell-cycle (consultado el 27 de octubre de 2026)
Watson, J. D. y Crick, F. H. C., Molecular structure of nucleic acids, Nature 171, 737 a 738 (1953). https://www.nature.com/articles/171737a0 (consultado el 27 de octubre de 2026)
Cairns, J., The bacterial chromosome and its manner of replication as seen by autoradiography, Journal of Molecular Biology 6, 208 a 213 (1963). https://doi.org/10.1016/S0022-2836(63)80070-4 (consultado el 27 de octubre de 2026)
Gellert, M., Formation of covalent circles of lambda DNA by E. coli extracts, Proceedings of the National Academy of Sciences 57, 148 a 155 (1967). https://doi.org/10.1073/pnas.57.1.148 (consultado el 27 de octubre de 2026)
Okazaki, R. y colaboradores, Mechanism of DNA chain growth, I, Proceedings of the National Academy of Sciences 59, 598 a 605 (1968). https://doi.org/10.1073/pnas.59.2.598 (consultado el 27 de octubre de 2026)
De Lucia, P. y Cairns, J., Isolation of an E. coli strain with a mutation affecting DNA polymerase, Nature 224, 1164 a 1166 (1969). https://doi.org/10.1038/2241164a0 (consultado el 27 de octubre de 2026)
Watson, J. D., Origin of concatemeric T7 DNA, Nature New Biology 239, 197 a 201 (1972). https://doi.org/10.1038/newbio239197a0 (consultado el 27 de octubre de 2026)
Gellert, M., Mizuuchi, K., O'Dea, M. H. y Nash, H. A., DNA gyrase: an enzyme that introduces superhelical turns into DNA, Proceedings of the National Academy of Sciences 73, 3872 a 3876 (1976). https://doi.org/10.1073/pnas.73.11.3872 (consultado el 27 de octubre de 2026)
Greider, C. W. y Blackburn, E. H., Identification of a specific telomere terminal transferase activity in Tetrahymena extracts, Cell 43, 405 a 413 (1985). https://doi.org/10.1016/0092-8674(85)90170-9 (consultado el 27 de octubre de 2026)
Kong, X.-P., Onrust, R., O'Donnell, M. y Kuriyan, J., Three-dimensional structure of the beta subunit of E. coli DNA polymerase III holoenzyme: a sliding DNA clamp, Cell 69, 425 a 437 (1992). https://doi.org/10.1016/0092-8674(92)90445-I (consultado el 27 de octubre de 2026)
NobelPrize.org, The Nobel Prize in Chemistry 1993 (Kary B. Mullis, PCR) y 2015 (Lindahl, Modrich y Sancar, reparación del ADN). https://www.nobelprize.org/prizes/chemistry/2015/summary/ (consultado el 27 de octubre de 2026)
Texto y simulación: CC BY-NC-SA 4.0, salvo que se indique lo contrario.
Más exposiciones

CRISPR-Cas9 interactivo: simulador de edición genética
Un ARN guía lee solo 20 letras de ADN, y eso suele bastar para elegir un único punto entre los 3000 millones de pares de bases de un genoma humano.

ATP sintasa: explora cómo funciona su rotor molecular
En las mitocondrias, el rotor de la ATP sintasa gira unas 100 veces por segundo. Cada vuelta completa libera tres moléculas de ATP.
Paseo por dentro de una célula: animal, vegetal y bacteria
Agrandada un millón de veces, una mitocondria tiene más o menos el tamaño de un sofá, una E. coli entera mide 2 m y la cinesina que remolca una vesícula a tu lado camina a 0,8 metros por segundo.
Impulso nervioso y sinapsis: prueba cómo viaja una señal
Una neurona está cerca de −70 mV. Si un estímulo la eleva a unos −55 mV, dispara una descarga siempre de la misma amplitud.

Secuoyas gigantes: por qué son tan grandes y cómo crecen
Sitúate al pie del General Sherman Tree, de 83,8 m y unos 2200 años, trepa por su tronco y observa la tensión que soporta el agua en lo alto.

Tamaño de los dinosaurios frente a un humano: 172 animales
Un parque de 600 m con 172 animales prehistóricos a su tamaño real, de los primeros dinosaurios a T. rex, ordenados por época.